
大家好,这里是专注表观组学十余年,领跑多组学科研服务的易基因。
连作(continuous cultivation/monoculture)导致小麦产量下降是全球小麦生产的重要限制因素,归因于包括土壤退化、土传病原菌积累、根际微生物群落失衡及根系自毒物质释放等多重因素的复杂互作,但明确的分子因果机制尚未完全阐明。
2026年9月9日,著名华裔分子植物病理学家、德国基尔大学分子植物病理研究所蔡大广(daguang cai)教授团队通过小RNA测序(sRNA-seq)、转录组测序(mRNA-seq)、全基因组重亚硫酸盐测序(WGBS)等多组学分析,发现连作种植(WM)会显著改变小麦叶片和根中小RNA的表达模式,揭示了miRNA和小干扰RNA(siRNA)这两种非编码小RNA分子共同参与小麦对长期连作的响应性调控机制。相关研究成果以“MicroRNAs (miRNAs) and small interfering RNAs (siRNAs) both contribute to wheat (Triticum aestivum L.) adaptation to continuous cultivation”为题发表于《Plant Stress》期刊。易基因科技为本研究提供WGBS测序分析技术服务。
标题:MicroRNAs (miRNAs) and small interfering RNAs (siRNAs) both contribute to wheat (Triticum aestivum L.) adaptation to continuous cultivation(miRNA与siRNA共同调控小麦对连作的响应机制)
发表时间:2026年9月9日
发表期刊:Plant Stress
影响因子:IF8.1/Q1
技术平台:sRNA-seq、mRNA-seq、WGBS(易基因金牌技术)
作者单位:德国基尔大学
Doi:10.1016/j.stress.2026.101553
本研究通过对轮作小麦(W1,油菜后第一茬小麦)与连作小麦(WM)的叶片和根系进行sRNA-seq、mRNA-seq、WGBS多组学整合分析,并结合 RT-qPCR、BSP(亚硫酸盐PCR测序)验证及 wGRN 基因调控网络分析。结果表明,miRNA介导的转录后基因沉默(PTGS)与24-nt siRNA介导的RNA定向DNA甲基化(RdDM)协同作用,重编程小麦的分子和生理过程,使小麦将更多资源与能量从生长和发育转向于应对连作诱导的胁迫响应和防御,最终导致产量下降。此外,研究还鉴定出一系列受小RNA调控的关键候选基因和转录因子,为通过分子育种改良小麦的抗逆性和适应性提供了新靶点。
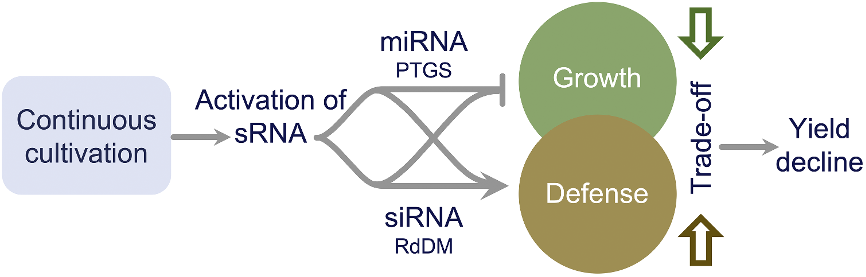
图形摘要:sRNA介导小麦对连作种植响应的功能模型。miRNA和24-nt siRNA介导的基因调控介导植物生长与防御间的平衡变化,导致小麦产量下降。
研究方法
(1)田间试验与取样
田间试验:2005年建立的长期轮作试验田,选取轮作和连作小麦样本:轮作中的第一茬小麦(W1,前茬为油菜)和自试验开始便连续种植15年的小麦(WM)。
样本采集:在拔节期(EC31)采集叶片和根系样品,每个处理设置三个生物学重复。
(2)多组学测序分析
mRNA-seq:鉴定WM与W1之间的差异表达基因。
sRNA-seq:鉴定和定量miRNA及24-nt siRNA的表达差异。
WGBS:绘制全基因组DNA甲基化图谱,并鉴定差异甲基化区域(DMRs)。
整合分析:整合分析差异表达siRNA与DMR,鉴定siRNA介导的RdDM候选靶位点及其靶基因。
(3)实验验证
RT-qPCR:验证差异表达miRNA的表达模式。
BSP测序:对特定DMR的甲基化水平进行独立验证。
Sanger测序:对克隆的PCR产物测序以分析单个克隆的甲基化状态。
结果图形
(1)深度测序鉴定小RNA
分别对12个W1与WM小麦小RNA文库进行深度测序,研究人员成功鉴定出W1与WM小麦叶片和根系中的小RNA图谱。结果显示小RNA长度分布具有组织特异性:在叶片中,22-nt小RNA最为丰富;而在根系中,21-nt和24-nt小RNA占比较高。W1和WM整体分布模式相似,但连作(WM)导致部分小RNA(如21、22、24-nt)的相对丰度发生细微变化,提示小RNA可能参与植物对连作环境的响应。
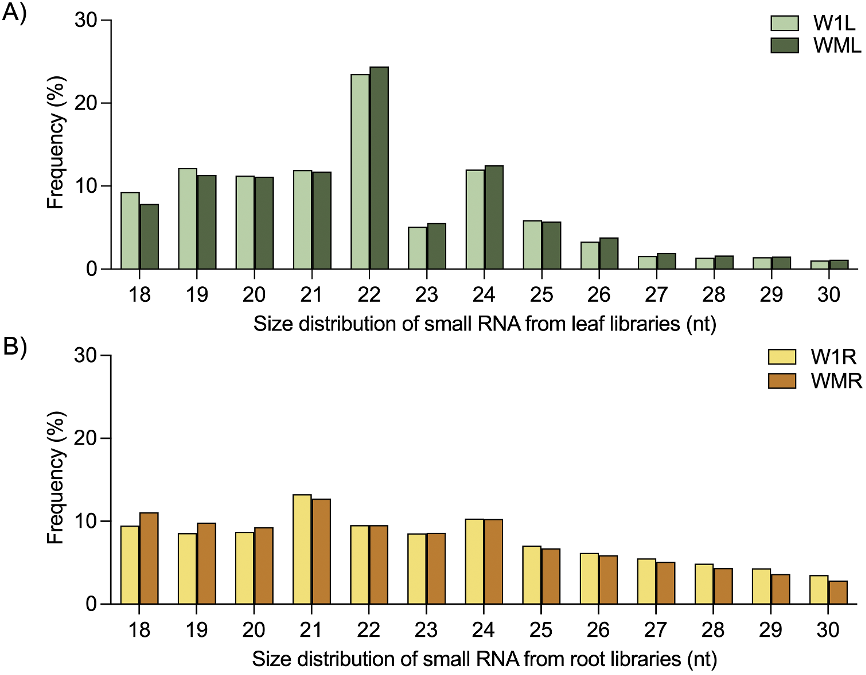
图1:两种种植制度下小麦叶片(A)和根系(B)中小RNA(sRNA)的长度分布(W1=油菜后第一茬小麦;WM=连作种植小麦)。
(2)miRNA差异表达的鉴定
WM和W1比较分析共鉴定出17个差异表达miRNA(DE-miRNA),归属包括miR159、miR396、miR397、miR398、miR408等10个家族,且miRNA表达模式呈现出显著的组织特异性:叶片中大部分差异miRNA表现为下调;而根系中则以上调为主。其中miR1432是唯一在叶片和根系中一致下调的miRNA,提示其可能在协调地上和地下部分对连作胁迫的响应中发挥关键作用。RT-qPCR结果也验证了sRNA-seq数据的可靠性。
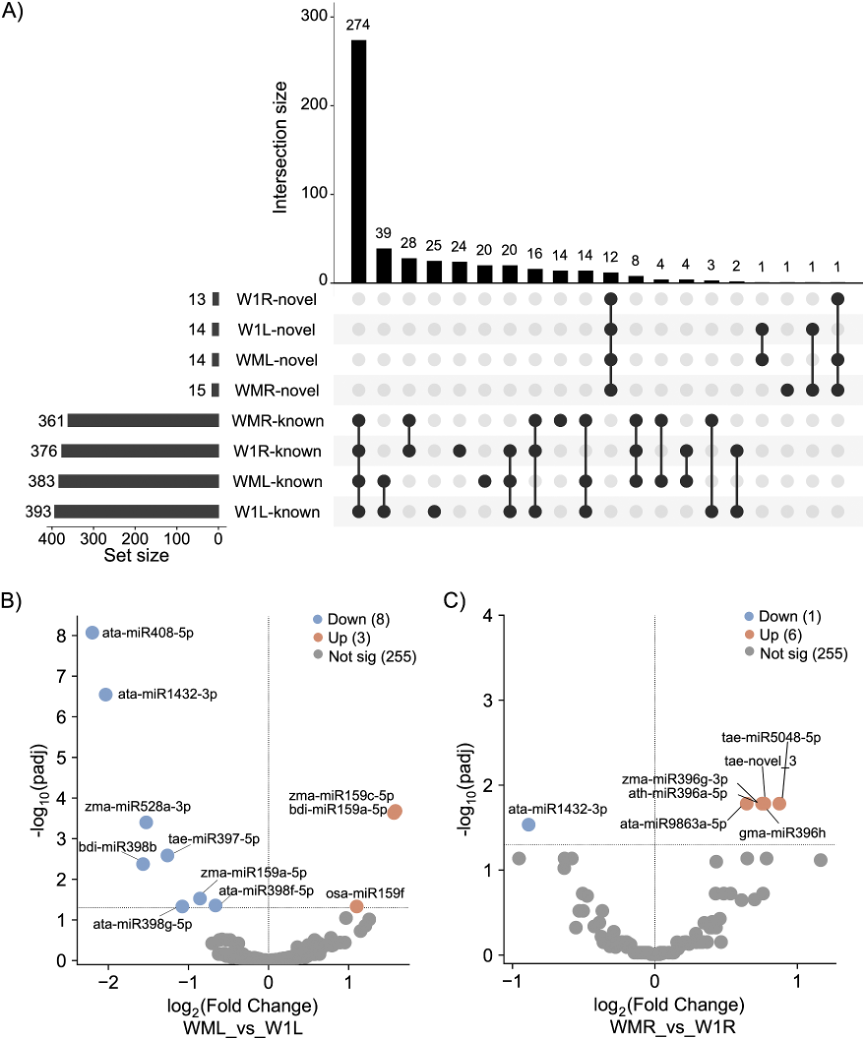
图2:WM与W1比较鉴定叶片和根系中的差异表达miRNA。
(A) 各样本中鉴定到的所有保守miRNA和新miRNA的Upset图。
(B-C)叶片(B)和根系(C)比较WM与W1鉴定出差异表达miRNA(DE-miRNAs)。
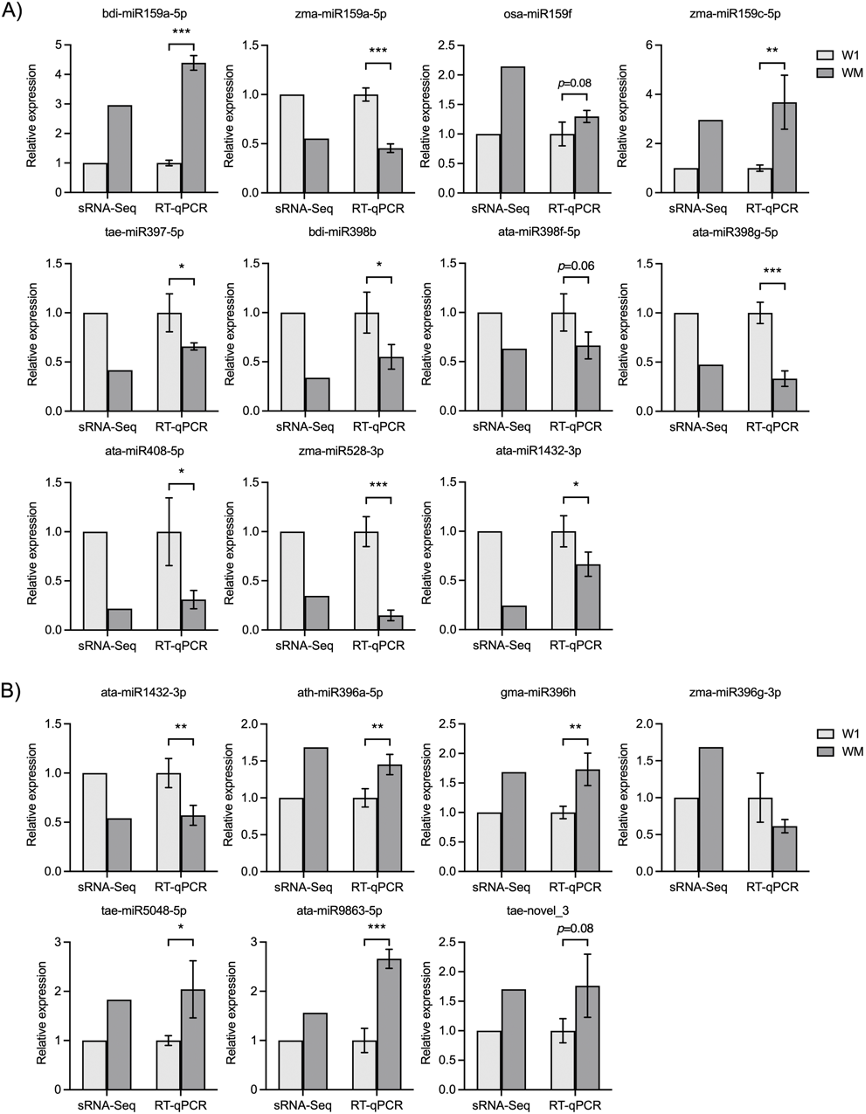
图3:叶片(A)和根系(B)中差异表达miRNA在sRNA-seq和RT-qPCR中的表达。
(3)差异表达24-nt siRNA簇的鉴定
24-nt siRNA簇是植物通过RdDM通路介导转录基因沉默的主要小RNA类别。24-nt siRNA簇的鉴定分析发现,在叶片和根中,约8%的簇在WM和W1中存在差异表达(DE-24-nt siRNAs)。通过将DE-24-nt siRNAs与WGBS数据中的DMRs进行共定位分析,共筛选出425个叶片和366个根系的候选RdDM位点。这些位点富集于转座元件区域,证实24-nt siRNA通过RdDM沉默转座元件、维持基因组稳定性的保守功能。同时大部分候选位点的siRNA表达变化与其介导的DNA甲基化变化方向一致(如siRNA上调伴随高甲基化、siRNA下调伴随低甲基化)。
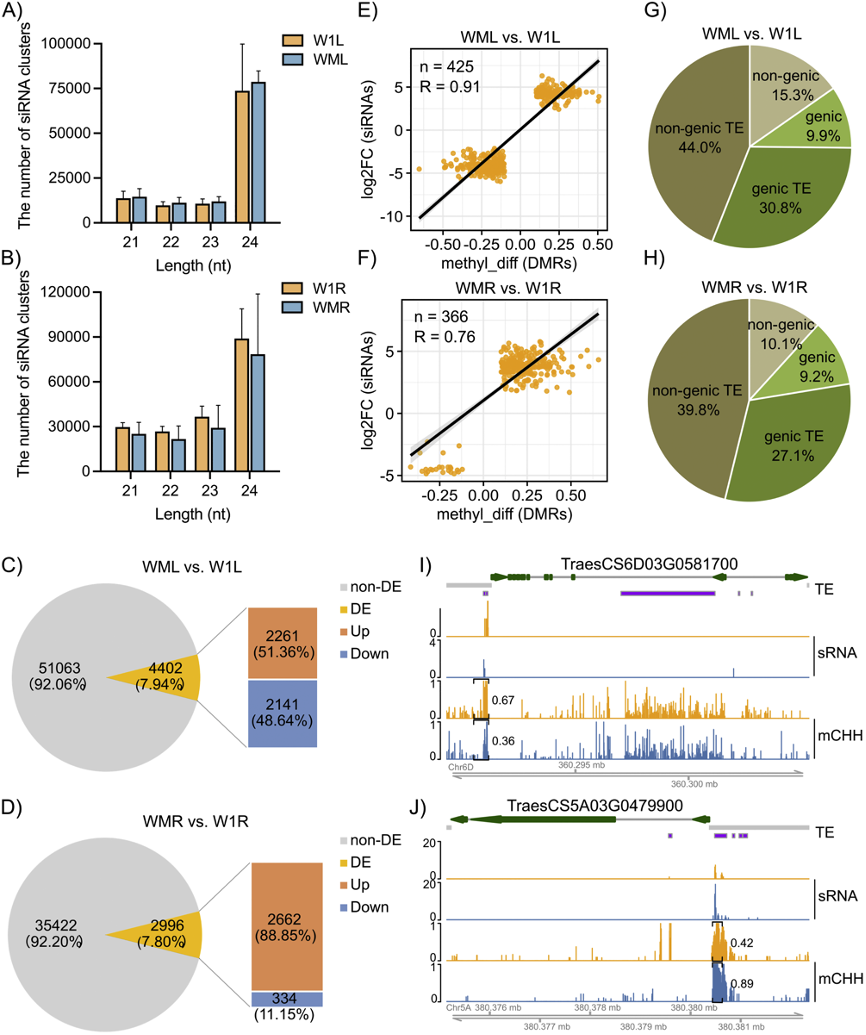
图4:比较WM与W1鉴定叶片和根系中差异表达的24-ntsiRNA簇及潜在的RdDM位点。
(A-B) 两种种植制度下叶片(A)和根系(B)中siRNA簇的长度分布。
(C-D) 叶片(C)和根系(D)中通过比较WM与W1鉴定出的差异表达24-ntsiRNA(DE-24-ntsiRNAs)。
(E-F) 叶片(E)和根系(F)中候选RdDM位点处24-ntsiRNA丰度与DNA甲基化变化的方向和幅度。
(G-H) 叶片(G)和根系(H)中候选RdDM位点在转座元件(TE)区域和非TE区域的基因组分布饼图。
(I-J) 与差异表达24-ntsiRNA相关的高甲基化(I)和低甲基化(J)DMRs区域的sRNA积累量及CHH甲基化水平基因组浏览器视图。
(4)DE-miRNAs和DE-24-nt siRNAs的靶基因预测和分析
17个DE-miRNA共鉴定出2045个潜在靶基因,其中大量为转录因子(如miR397靶向MYB/bHLH,miR5048靶向NAC,miR159/miR396分别靶向MYB和GRF家族),miR398家族靶标富集受体样激酶(RLK/WAK),miR408靶标参与转运与氧化还原蛋白,提示miRNA调控网络的精细与复杂。
24-ntsiRNA基于DMR与DE-siRNA整合RdDM位点共鉴定出459个潜在靶基因这些靶基因多与高甲基化相关,尤其在根中,与siRNA上调导致的基因抑制一致。GO富集分析显示miRNA和siRNA的靶基因在生物学功能上存在互补和协同作用:叶片中它们共同影响生长(如花药/花粉发育)和胁迫响应(如对过氧化氢的反应);根中miRNA靶基因富集在营养转运(如磷酸盐、葡萄糖摄入)和囊泡转运,而siRNA靶基因则显著富集在植物免疫应答。这些结果表明miRNA与24-ntsiRNA以不同方式协同作用于相关基因,影响特定生理过程。
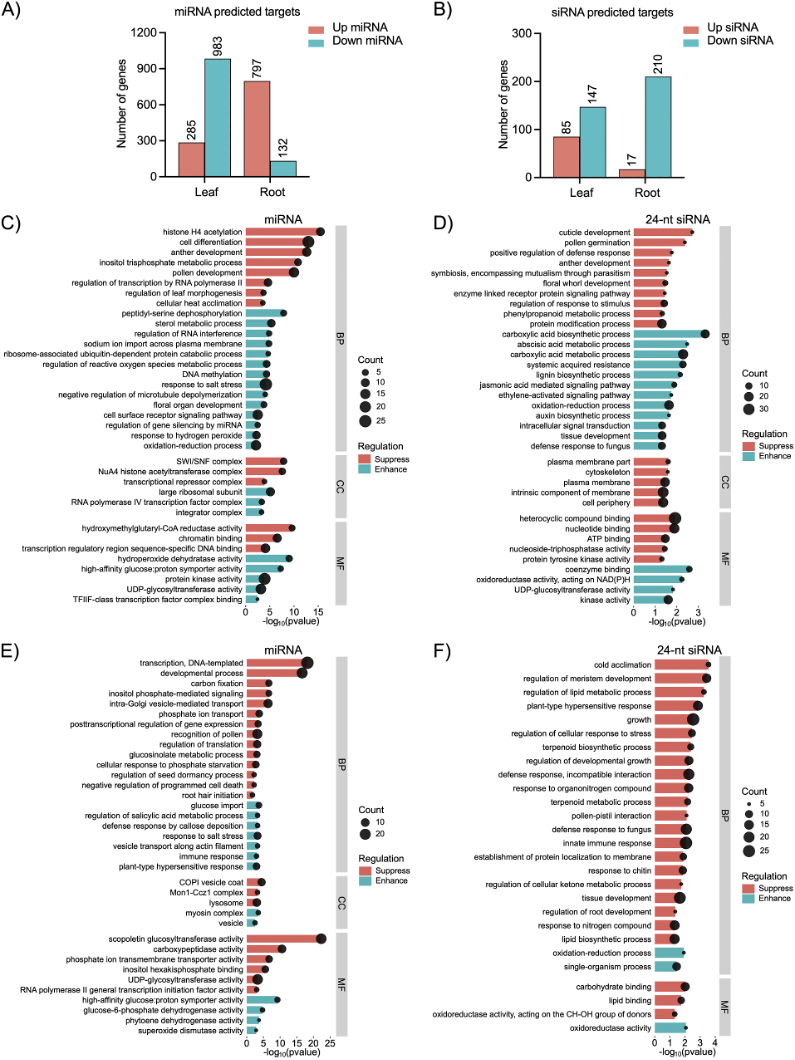
图5:通过GO富集分析对差异表达小RNA靶基因进行功能分析。
(A-B) 预测上调和下调miRNA(A)及24-nt siRNA(B)的靶基因数量。
(C-D) 叶片中预测的miRNA靶基因(C)和24-nt siRNA靶基因(D)的GO富集分析。
(E-F) 根中预测的miRNA靶基因(E)和24-nt siRNA靶基因(F)的GO富集分析。
(5)候选调控靶基因的鉴定
将sRNA预测靶基因与RNA-seq鉴定的DEG进行交集分析,结果发现2045个miRNA靶标中71个(3.5%)、459个siRNA关联基因中27个(5.9%)为DEG。组织趋势与sRNA表达偏倚一致:叶片样本中比对到的DEG多在WM中上调,根系样本中多在WM中受到抑制。两类sRNA靶标常参与相同或相近生物学过程。研究还通过BSP测序在CHLP和SDF2两个基因的DMR位点上,独立验证了WGBS检测到的甲基化差异,证实了数据的可靠性。
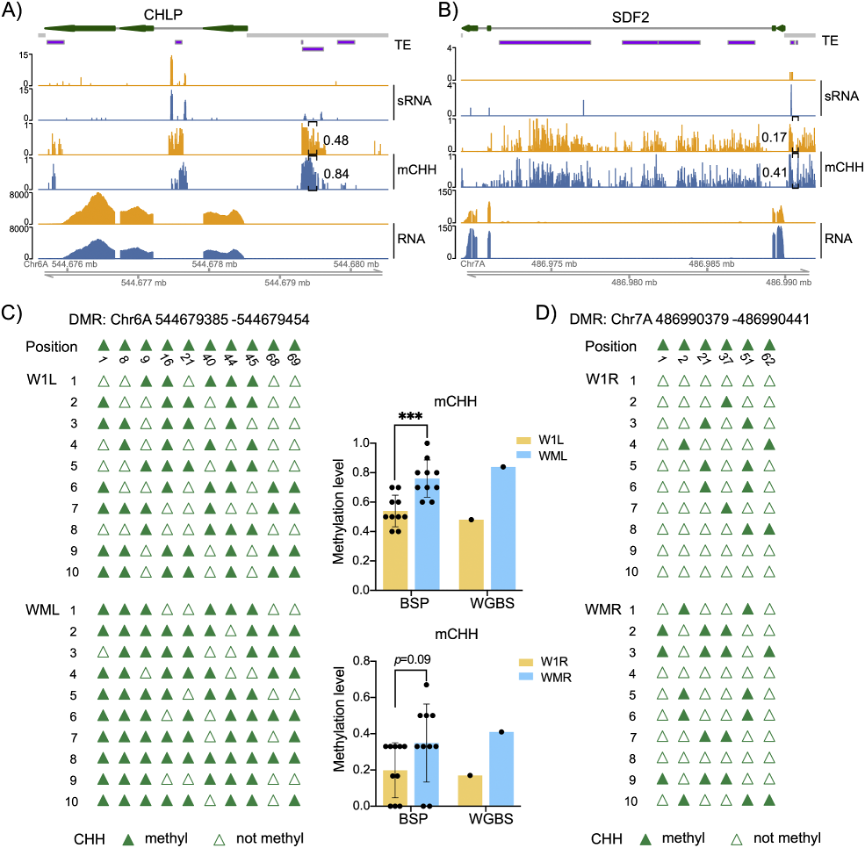
图6:叶片和根系中候选位点siRNA相关DNA甲基化的基因组浏览器可视化及DMR验证。
(A-B) 叶片(A,CHLP位点)和根系(B,SDF2位点)中候选RdDM相关位点的基因组浏览器视图。
(C-D) 分别为(A)和(B)中突出显示的DMR进行BSP验证。
(6)四个转录因子的基因调控网络分析
最后,研究对叶片中C3H12(受osa-miR159f靶向)、MYB30和MYB94(受zma-miR528a-3p靶向),根中NAC41(受tae-miR5048-5p靶向)及受DE-24-ntsiRNA调控的BHLH112和RAP2-3等6个受sRNA调控的转录因子进行基因调控网络分析,其中C3H12、MYB30/94、NAC41转录因子成为核心调控节点。
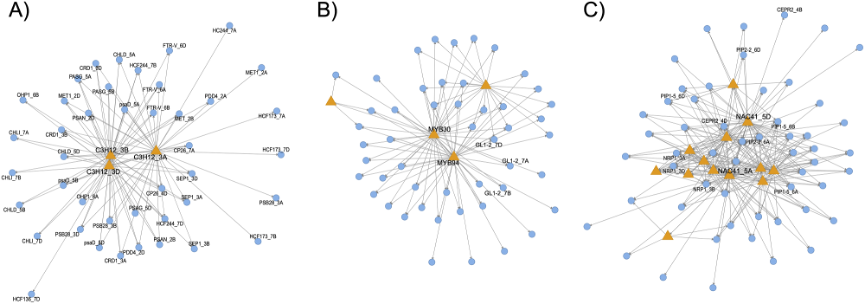
图7:三个受miRNA靶向调控的转录因子C3H12(A)、MYB30/94(B)和NAC41(C)的基因调控网络。
结论和启示
本研究通过小RNA测序(sRNA-seq)和全基因组DNA甲基化测序(WGBS)等多组学测序及验证揭示了连作种植激活了miRNA介导的转录后调控和24-nt siRNA介导的转录调控(RdDM)两条关键通路。两条通路通过协同作用,重编程作物的分子和生理过程,使作物将更多的资源和能量从生长和发育转向连作产生的胁迫防御和适应,最终导致产量下降。
表观遗传调控(siRNA-RdDM-DNA甲基化轴)是作物适应种植制度的重要分子机制,WGBS与sRNA-seq的整合分析是解析该机制的关键技术组合。
参考文献:
Han, Lingyue & Zhou, Zheng & Schemmel, Markus & Grunwald, Dennis & Kage, H. & Cai, Daguang. (2026). MicroRNAs (miRNAs) and small interfering RNAs (siRNAs) both contribute to wheat (Triticum aestivum L.) adaptation to continuous cultivation. Plant Stress. 24. 101553. 10.1016/j.stress.2026.101553.


